Анализ пластовых вод и рассолов: 12 ловушек лабораторного контроля на пилотных испытаниях
Анализ пластовых вод и рассолов по методикам для пресной воды даёт правдоподобные, но ложные цифры: железо вдвое ниже, расход почти вдвое выше, а фильтр с пробой легче холостого. Мы собрали 12 ловушек лабораторного контроля, которые встретились на испытаниях рапы и горячей попутной воды или были заложены в программу заранее, и для каждой — как мерить правильно.
Содержание
Коротко
- Железо фотометрией без разбавления рапы занижено вдвое: набор упирается в реальный предел около 10 мг/л. Рабочее разбавление — ×5, правильность проверяют методом добавок (извлечение добавки — около 110 %).
- Взвесь на уровне единиц мг/л гравиметрией в рапе не определить: холостой фильтр набирает 0,1–21 мг солей при СКО около 5 мг, и предел обнаружения на пробе 250 мл — около 65 мг/л.
- Нефтепродукты — операционный показатель: очистка экстракта на Al₂O₃ снижает результат на 31–45 %, фильтрование пробы через бумагу или мембрану 0,22 мкм меняет его в 2,3 раза.
- Ротаметр, градуированный по воде, на рапе завысил расход в 1,9 раза, и доза реагента вышла почти вдвое выше расчётной.
- Литий по ICP — ±30 %: разность меньше ~40 % между двумя анализами из разных серий не доказать.
- Правило: лаборатории сверяют по одной пробе, разделённой на две склянки. Пробы из одной ёмкости, отобранные в разные дни, разошлись по железу на 71 %.
Анализ пластовых вод и рассолов: почему методики для пресной воды дают ложные цифры
Мы проектировали и собирали стенды для пилотных испытаний водоподготовки рассолов и участвовали в испытаниях на реальных пробах двух видов сырья:
- тип А — хлоридная рапа нефтегазового месторождения с высоким содержанием магния: 250–400 г/л солей, плотность 1,2–1,3 г/см³, 10–20 °C;
- тип Б — горячая попутная вода нефтяного месторождения: 15–25 г/л солей, 60–70 °C, высокая гидрокарбонатная щёлочность (около 20 ммоль/л).
На рапе прошло около 150 джар-тестов и шесть-семь недель работы стенда 30 л/ч, пробы по точкам стенда анализировали дважды в сутки.
Экспресс-наборы, фотометры, ротаметры и типовые методики рассчитаны на пресную воду. Рапа отличается от неё по пяти свойствам, и каждое искажает свою группу анализов.
| Свойство рапы | Типичное значение | Что искажается |
|---|---|---|
| Соли | 250–400 г/л, магний — десятки г/л | гравиметрия взвеси, сухой остаток, реагентные наборы |
| Ионная сила | около 8 моль/л | потенциал pH-электрода, растворение реагентов набора |
| Плотность и вязкость | 1,2–1,3 г/см³; 6–8 мПа·с при 10–25 °C | ротаметры, осаждение в пробе, перемешивание в стакане |
| Окраска | от жёлтой до оранжевой | индикаторное титрование |
| Нестабильность пробы | Fe(II) окисляется, нефть всплывает, CO₂ уходит | любой анализ, если пробу отобрали неправильно |
Последняя строка — тема статьи о том, почему в лабораторию приезжает «другая вода». Здесь — что происходит с пробой уже в лаборатории.
Двухуровневый контроль: оперативная лаборатория и верификация
Контроль строят в два уровня. Оперативная лаборатория работает у стенда и отвечает в тот же день: по её цифрам меняют дозы и нагрузки. Аккредитованная лаборатория подтверждает ключевые результаты и даёт то, что у стенда не измерить: полный ионный состав, литий, марганец, арбитражные нефтепродукты, гранулометрию взвеси.
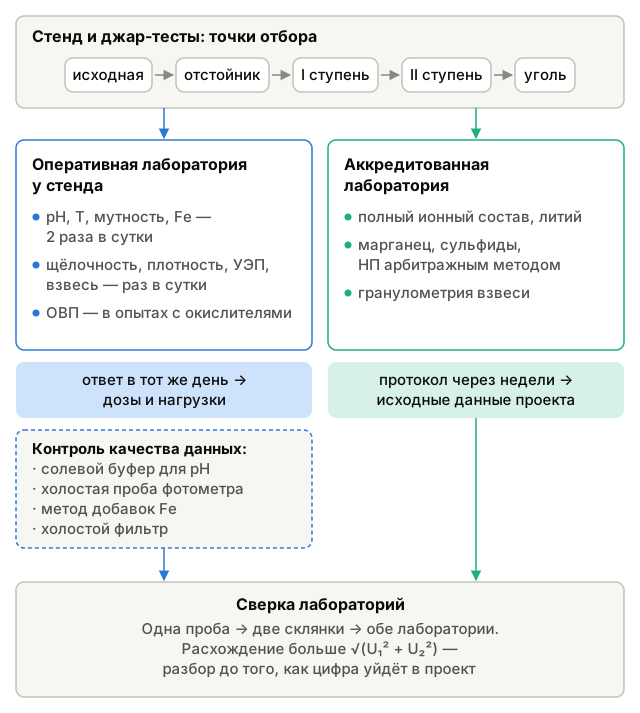
Оперативные данные держат четыре процедуры: ежедневная проверка pH-электрода на солевом буфере, холостая проба фотометра, еженедельный метод добавок по железу и холостой фильтр в каждой серии гравиметрии. Перечень показателей — на странице о физико-химическом анализе проб.
Протокол аккредитованной лаборатории приходит через недели: по входной пробе — через пять, из них три ушли на доставку пробы. Поэтому верификационные отборы ставят в план с первых дней: иначе протоколы по стадиям очистки не успевают к итоговым данным.
Мутность рассола и взвешенные вещества: солевой привес фильтра больше взвеси очищенной рапы (ловушки 1–2)
Ловушка 1. Мутность выше 100 ЕМФ разбавляют дистиллятом
Мутность мерили нефелометром под углом 90°: окраска рапы ему не мешает. Без разбавления прибор берёт 1–100 ЕМФ, а исходная рапа давала от нескольких десятков до 200 ЕМФ.
Разбавляют фильтратом той же рапы через мембрану 0,45 мкм, а не дистиллятом. Дистиллят меняет ионную силу и показатель преломления, а с ними — рассеяние света и состояние коллоидов гидроксида железа и эмульсии.
Погрешность по внутрилабораторному контролю — ±10 % при 10–100 ЕМФ и ±20 % при 1–10 ЕМФ. У границы в единицы ЕМФ два замера с разницей 20 % неразличимы, поэтому выполнение требования доказывают серией замеров.
Ловушка 2. Взвесь гравиметрией: предел обнаружения в рапе — 30–65 мг/л
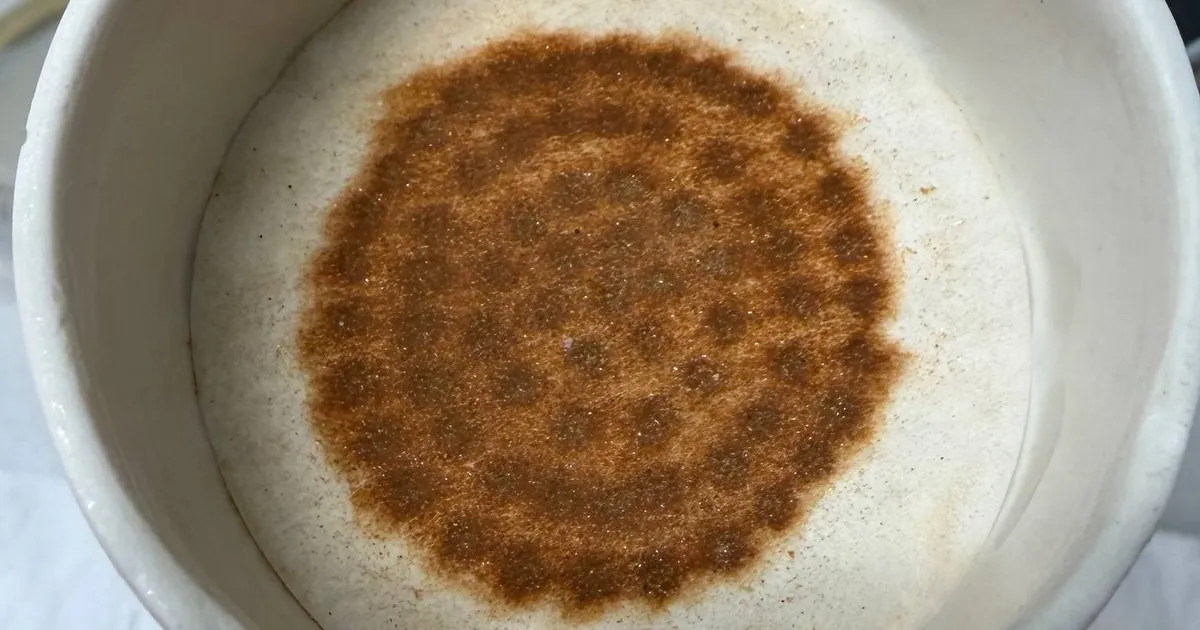
Гравиметрия по ПНД Ф 14.1:2:4.254-2009 считает привес фильтра взвесью. В рапе фильтр пропитан рассолом с 250–400 г солей на литр, и после сушки на очищенной рапе большая часть привеса — соли.
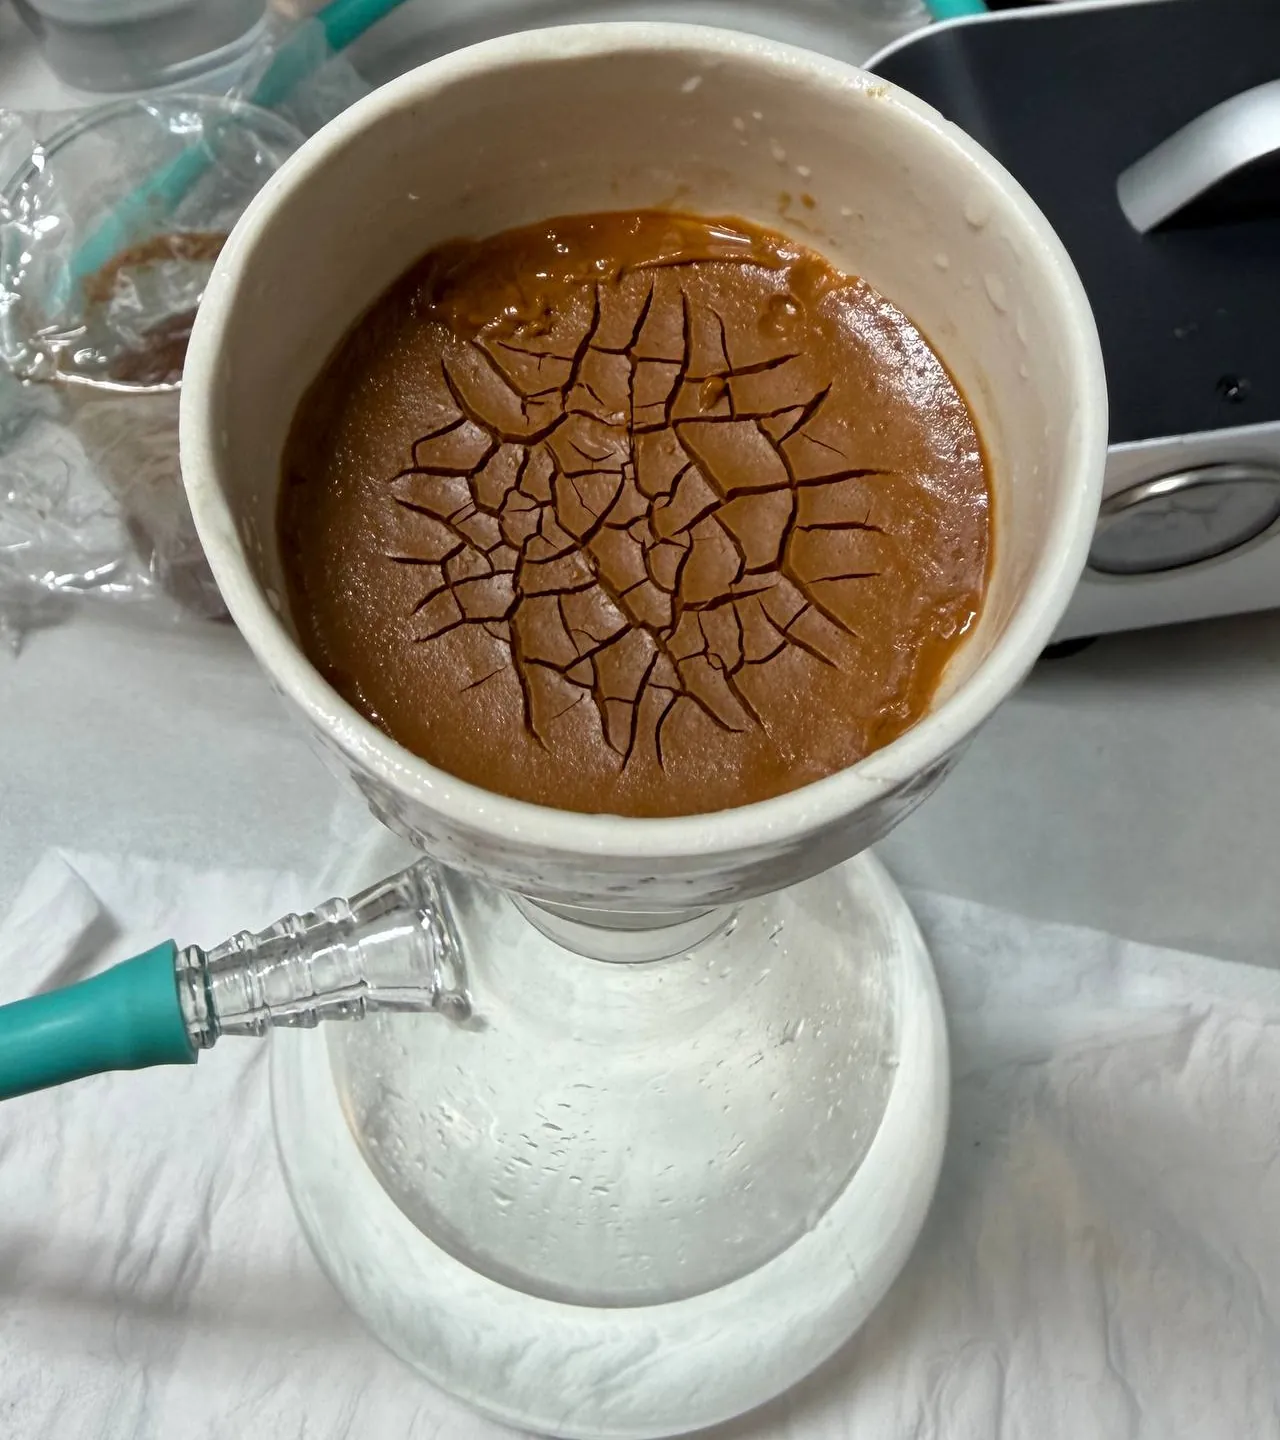
Работали по модифицированной методике: фильтр «синяя лента», весы с дискретностью 0,1 мг, проба 500 мл (для мутных — 250 мл), промывка осадка 2 × 10 мл фильтрата той же рапы через 0,45 мкм и затем 3 × 10 мл дистиллята, сушка 2 ч при 105 °C. Привес холостого фильтра, прошедшего ту же процедуру, вычитают. На стенде после первой недели для всех точек брали 250 мл, и это вдвое ухудшало предел обнаружения.
Холостой фильтр после промывки обычно набирает 0,1–21 мг солей: медиана около 6 мг, среднеквадратичное отклонение (СКО) около 5 мг. Несколько раз он набрал 130–160 мг, а иногда терял массу, до −5 мг. Вычесть можно среднее, но не разброс: предел обнаружения ≈ 3 · СКО холостого / V, то есть около 30 мг/л на пробе 500 мл и около 65 мг/л на 250 мл.
Взвесь 1 мг/л на пробе 250 мл даёт привес 0,25 мг: в 20 раз меньше СКО холостого и всего в 2,5 раза больше дискретности весов. После фильтров и угля фильтр пробы в 25 из 38 определений весил меньше холостого, и взвесь выходила отрицательной.
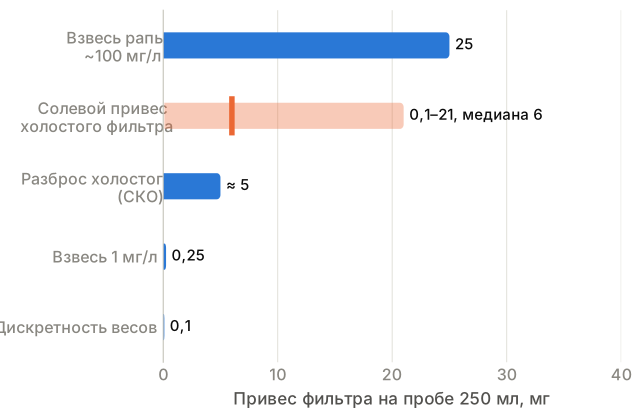
Данные графика
| Что на фильтре (проба 250 мл) | Привес, мг |
|---|---|
| Взвесь исходной рапы около 100 мг/л | 25 |
| Солевой привес холостого фильтра, диапазон по сериям | 0,1–21 |
| Солевой привес холостого фильтра, медиана | 6 |
| Разброс привеса холостого фильтра, СКО | ≈ 5 |
| Взвесь 1 мг/л | 0,25 |
| Дискретность весов | 0,1 |
Поэтому гравиметрию используют там, где взвесь заметно выше предела обнаружения: от 50–100 мг/л (исходная рапа, вода после отстойника, промывные воды). По этим точкам строят корреляцию «мутность — взвесь», а режимом управляют по мутности. Крупную и мелкую фракции разделяют по двум параллельным аликвотам: «белая лента» даёт крупную фракцию, разность с «синей лентой» — мелкую.
Ловушка. Нулевая или отрицательная взвесь по гравиметрии очищенной рапы — результат холостого опыта, а не пробы. Требование по взвеси на уровне единиц мг/л и ниже подтверждают через мутность и корреляцию и прямо пишут об этом в отчёте.
Для крупной фракции мутность — слабый индикатор: её дают в основном частицы мельче нескольких микрон. Требование к крупной взвеси надёжнее подтверждать лазерным счётчиком частиц, откалиброванным на рапе.
Железо и марганец: без разбавления железо занижено вдвое (ловушки 3–4)
Ловушка 3. Фотометрический набор на железо: реальный предел 10 мг/л вместо заявленных 20
Железо на стенде мерили экспресс-фотометрией с реагентным набором. Изготовитель заявлял диапазон 1–20 мг/л, реальный рабочий оказался 1–10 мг/л. Перемешанная проба рапы без разбавления дала результат у верхнего предела набора, при разбавлении ×5 и ×10 — вдвое больше. Первая цифра — предел набора, а не железо пробы.
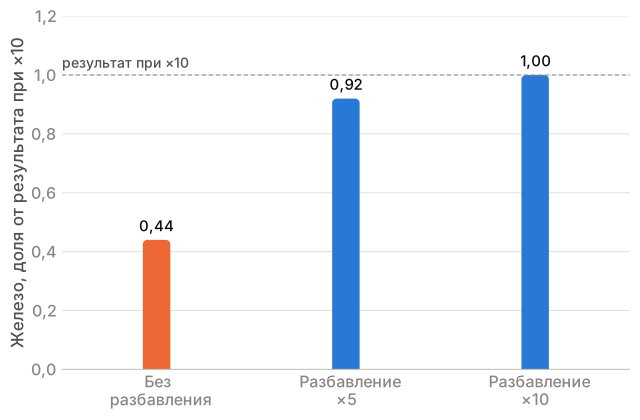
Данные графика
| Подготовка пробы | Железо, доля от результата при ×10 |
|---|---|
| Без разбавления | 0,44 |
| Разбавление ×5 | 0,92 |
| Разбавление ×10 | 1,00 |
Отсюда три правила:
- пробу разбавляют дистиллятом до окна показаний 0,5–8 мг/л, исходную рапу — в 5 раз; кратность пишут в журнал для каждой пробы;
- раз в неделю ставят метод добавок стандартного образца в разбавленную рапу: допустимое извлечение 80–120 %, на испытаниях — около 110 %, сходимость при разной кратности разбавления ±4 %. Добавки показали, что матрица значимо не мешает, поэтому разбавлять можно дистиллятом;
- в программу закладывают тест на вскрытие: до старта одну пробу рапы меряют с кислотным вскрытием (HCl, баня 90–95 °C, 20 мин) и без него. При расхождении больше 15 % вскрытие обязательно для исходной рапы и шламов.
Тест нужен потому, что железо хранёной рапы — состаренный гидроксид Fe(III): около 95 % его было в крупной фракции, которую задерживает «белая лента». Такие частицы реагент набора может растворить не полностью. Цифр такого теста по этой рапе у нас нет: правило следует из крупности частиц. Fe(II) определяют сразу после отбора, с фильтрацией через 0,2–0,45 мкм.
Ловушка 4. Наборы на марганец в рапе не работают
Фотометрический набор на марганец в рапе неработоспособен: второй реагент в пробе не растворяется, наборы не рассчитаны на минерализацию в сотни г/л. Разбавление снимает влияние матрицы, но уводит марганец ниже предела обнаружения.
Поэтому любой набор сначала проверяют на рапе методом добавок, а марганец сразу отдают аккредитованной лаборатории: масс-спектрометрия с индуктивно связанной плазмой (ICP-MS) или атомная абсорбция с электротермической атомизацией. Такой анализ показал марганец ниже 1 мг/л, и узел его удаления в схему не вошёл.
Нефтепродукты флуориметрическим методом: варианты методики расходятся на 31–45 % (ловушка 5)
Нефтепродукты — лимитирующий показатель на обоих видах сырья: на входе — от единиц до сотен мг/л, на выходе перед извлечением лития нужны доли мг/л, перед извлечением йода — около 1 мг/л и ниже. И это операционный показатель: результат задаёт не только проба, но и методика.
Определение нефтепродуктов в воде флуориметрическим методом по ПНД Ф 14.1:2:4.128-98 имеет два варианта: прямой и с очисткой гексанового экстракта на колонке с прокалённым оксидом алюминия. Колонка задерживает смолы, нафтеновые кислоты, фенолы и часть тяжёлых полициклических аренов. На четырёх парах параллельных проб очистка снизила результат на 31–45 %.
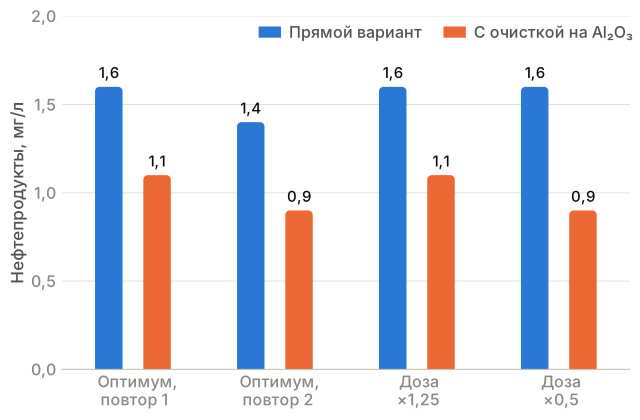
Данные графика
| Проба | Прямой вариант, мг/л | С очисткой на Al₂O₃, мг/л | Снижение (до округления), % |
|---|---|---|---|
| Оптимальная доза, повтор 1 | 1,6 | 1,1 | 33 |
| Оптимальная доза, повтор 2 | 1,4 | 0,9 | 31 |
| Доза ×1,25 оптимума | 1,6 | 1,1 | 31 |
| Доза ×0,5 оптимума | 1,6 | 0,9 | 45 |
Для оперативного контроля основным выбрали прямой вариант как консервативный. Арбитражные методы — ИК-спектрометрия (ПНД Ф 14.1:2:4.5-95) и колоночная хроматография с гравиметрическим окончанием (ПНД Ф 14.1:2.116-97) — тоже включают очистку экстракта, а флуориметр и ИК-спектрометр «видят» разные группы углеводородов. Поэтому заранее выясняют, каким методом задан норматив. Если его автор мерит с очисткой, прямой вариант даёт запас: 1 мг/л по прямому варианту — это 0,55–0,7 мг/л с очисткой.
К солям флуориметрия устойчива: три определения одной пробы без разбавления, при ×10 и ×20 сошлись в пределах ±7 %. Ошибки возникают до экстракции:
- Плёнка, дно и стенки тары. Из верхнего слоя рапы — 52–59 мг/л, из толщи — 4–20 мг/л в зависимости от уровня в ёмкости. В горячей попутной воде соскабливание нефти со стенок тары удвоило результат: 50–53 мг/л вместо 23–25.
- Фильтрование. Фильтрат угольных колонн через бумажный фильтр показал 0,66 мг/л, через мембрану 0,22 мкм — 0,29 мг/л: бумага пропускает угольную мелочь, а мембрана задерживает ещё и эмульсию и сорбирует углеводороды.
- Склянка. Экстрагируют в той же склянке, где отобрана проба, или смывают её стенки растворителем: капли нефти липнут к стеклу.
Входную пробу рапы аккредитованная лаборатория оценила в «менее 5 мг/л», оперативная — в 4–59 мг/л. С результатами 4–5 мг/л «менее 5» сходится. Остальное расхождение очистка экстракта объясняет лишь частично, основное — глубина и момент отбора: проба из толщи давала 4–20 мг/л в зависимости от уровня в ёмкости, плёнка — 52–59 мг/л. Вклад могли дать и стенки тары: проба для аккредитованной лаборатории четыре недели стояла в бутылке.
Правило. В программе испытаний и в каждом протоколе по нефтепродуктам фиксируют четыре вещи: вариант методики, фильтровали ли пробу и через что, глубину и способ отбора, время от отбора до экстракции. Без них два результата несравнимы.
Щёлочность рассола, сухой остаток и pH: мешают CO₂, ионная сила и гидролиз MgCl₂ (ловушки 6–8)
Ловушка 6. Щёлочность: индикатор в окрашенной рапе не виден
Переход индикатора в окрашенной рапе не виден, поэтому щёлочность определяли потенциометрическим титрованием по ГОСТ 31957-2012: соляная кислота 0,1 моль/л до pH 4,50 ± 0,05, аликвота 10 мл рапы.
Скачок pH при этом размыт: при щёлочности 25–30 ммоль/л в пробе много CO₂, и точка эквивалентности лежит ниже pH 4,5. После каждой порции кислоты CO₂ уходит из открытого стакана, и pH медленно ползёт вверх. Поэтому у конечной точки кислоту добавляют по 1–2 капли с выдержкой 30 с до стабилизации показания: если остановиться на мгновенном 4,5, кислоты не хватит и результат будет занижен.
Проверка — функция Грана: прямая по точкам с pH не выше 2,95 пересекает ось объёма в точке эквивалентности без выбора конечного pH. На испытаниях прямая легла с R² > 0,99, а конечная точка pH 4,5 дала результат на 5,5 % ниже.
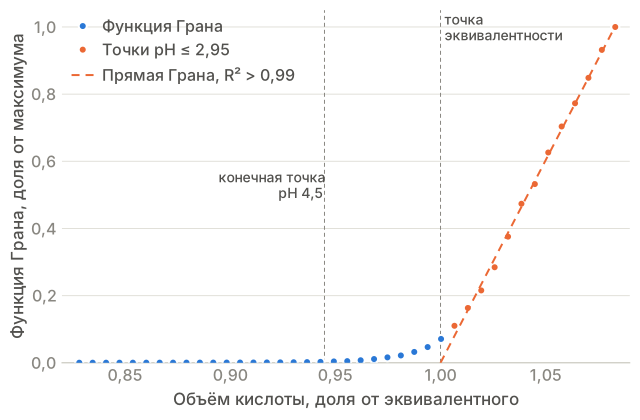
Данные графика
| Объём кислоты, доля от эквивалентного | Функция Грана, доля от максимума |
|---|---|
| 0,83 | 0,000 |
| 0,89 | 0,001 |
| 0,96 | 0,005 |
| 0,99 | 0,032 |
| 1,01 | 0,110 |
| 1,02 | 0,216 |
| 1,04 | 0,474 |
| 1,06 | 0,704 |
| 1,08 | 1,000 |
| 1,00 — пересечение прямой Грана с осью (R² > 0,99) | 0 |
| 0,945 — конечная точка pH 4,5 | — |
Бор (в испытанной пробе — порядка 10 ммоль/л) на конечную точку почти не влияет: при pH 6,4 боратная доля щёлочности — 0,1–1 % при кажущемся pKa борной кислоты от 9,2 до 8,0 и не больше 3 %, даже если в рассоле pKa сдвинут к 7,5. При подщелачивании иначе: от pH 7 до 8 рапа забрала около 28 ммоль/л щёлочи, карбонатная система объясняет около 6, бор даже при самом выгодном для буфера pKa — не больше 7 ммоль/(л·ед. pH). Остальное, вероятно, уходит на осаждение Mg(OH)₂ и CaCO₃ в зоне ввода раствора NaOH и в объёме. Поэтому дозы кислоты и щёлочи определяют титрованием рапы, а не пересчётом по карбонатам.
Ловушка 7. Сухой остаток вместо минерализации
Сухой остаток рапы с десятками граммов магния на литр мы в программу не включали: при сушке хлорид магния гидролизуется с выделением хлороводорода и частично удерживает кристаллизационную воду, так что ошибка уходит в обе стороны. Масштаб большой: каждые 10 г/л магния связывают в MgCl₂·6H₂O около 45 г/л воды, а при десятках г/л магния это до половины минерализации.
Минерализацию считают по сумме ионов полного анализа. Единственный сухой остаток от аккредитованной лаборатории совпал с суммой ионов в пределах 1 %, но одно определение без повторов воспроизводимость не подтверждает. Если сухой остаток всё же нужен, рапу сушат с добавкой карбоната натрия, связывающего магний, и с повторами.
Стабильность солевого состава на стенде контролируют раз в сутки на входе и выходе: плотностью неразбавленной пробы по ареометру (±0,003 г/см³) и электропроводностью при разбавлении 1:100. Растворы реагентов сами разбавляют рапу на 1,4–2 % — это 0,003–0,005 г/см³, на пределе ареометра. Поэтому ареометр ловит только грубый подмес — от 4–5 % пресной воды (около −0,01 г/см³): остаток после гидроиспытаний или промывную воду. Меньшее разбавление считают по балансу.
Ловушка 8. pH: калибровка по стандартным буферам не выявляет смещения электрода в рапе
При ионной силе около 8 моль/л смещается диффузионный потенциал на границе электролита сравнения и пробы, и калибровка по буферам 4,01 и 6,86 этого не видит. Поэтому после калибровки ежедневно мерили контрольный буфер 6,86 на фоне NaCl 200 г/л. Допуск — ±0,05 ед. pH от опорного показания, которое заранее фиксируют на исправном электроде: на солевом фоне оно ниже 6,86.
Электрод на рапе отказал уже на второй день работы стенда: выдал ошибку при калибровке, и pH со щёлочностью в тот день не мерили. За шесть-семь недель электрод меняли дважды. Правило: новый электрод сначала проверяют на рапе с известным pH и держат запасной.
Вторая ловушка — CO₂. За 10 мин перемешивания в открытом стакане pH рапы вырос на 0,04: ушло около 9 % растворённого CO₂. Титрование аликвот 50 мл исходной рапы дало расход кислоты на тот же сдвиг pH в 1,4 раза выше, а щёлочи — в 1,5 раза ниже, чем опыт на 500 мл очищенной рапы. Направление совпадает с уходом CO₂ из малой аликвоты, но пробы были разные, и часть щёлочи могла уйти на осаждение Mg(OH)₂ в зоне ввода NaOH.
Очищенная вода типа Б при вскрытии тары уже имела pH выше требования технологии извлечения йода, а после повторных вскрытий он вырос ещё на 0,6: уходил CO₂. Щёлочность при этом не изменилась (расхождение с эталонным образцом меньше 1 %): уход CO₂ меняет pH, но не щёлочность. Пробы на pH отбирают под пробку без воздуха; требования к воде для йода — в статье о подготовке попутной воды к извлечению йода.
Третья ловушка — осадок с задержкой. Выше pH 8 Mg(OH)₂ и CaCO₃ выпадают с индукционным периодом, поэтому «первая муть» при титровании для рапы не критерий.
Расход, литий и галогены: ротаметр завышает расход в 1,9 раза, ICP по литию — ±30 % (ловушки 9–12)
Ловушка 9. Ротаметры и другие приборы, градуированные по воде
Расходомеров на 30–50 л/ч, пригодных для рапы, мы не нашли, а ротаметры на 6–60 л/ч градуированы по воде. Проверка весами показала: на рапе плотностью около 1,25 г/см³ ротаметр завышал расход в 1,9 раза, на другой линии — в 1,3 раза. Поправка на одну плотность даёт лишь 1,14–1,26 в зависимости от материала поплавка, остальное вносят отложения и вязкость, поэтому поправку измеряют для каждого прибора.
Ошибка переходит в дозы. В первый день стенда расход ставили по шкале, и при «30 л/ч» реальный поток был около 16 л/ч, а доза реагента — почти вдвое выше расчётной. Поэтому расход задают по весам, проверяют мерным стаканом и секундомером, а ротаметр оставляют индикатором.
Вязкость тоже меряют: 6,0 мПа·с при 25 °C, 6,5 мПа·с при 19 °C, около 8 мПа·с при 10 °C. Она входит в расчёт осаждения по Стоксу, гидравлики фильтров и градиента скорости в джар-тесте: при тех же оборотах мешалки G в рапе на 30–35 % ниже, чем в воде, а при 10 °C — до 45 %.
Ловушка 10. Литий по ICP: ±30 %
Литий в рапе — сотни мг/л. Аккредитованная лаборатория определяет его атомно-эмиссионной спектрометрией с индуктивно связанной плазмой (ICP-AES) по ПНД Ф 14.1:2:4.135-98 с расширенной неопределённостью около ±30 %: при 200 мг/л это ±60 мг/л. Спектрометр допускает в пробе доли процента солей, рапу разбавляют в сотни раз, и матрица всё равно влияет на сигнал лития.
Разность двух единичных анализов «до» и «после» из разных аналитических серий значима, только если она больше √(30² + 30²) ≈ 42 %. Потерю лития в 5–10 % двумя протоколами не доказать и не опровергнуть. Работают другие инструменты:
- баланс: даже свежий гидроксид алюминия — основа литий-алюминиевых сорбентов — при рабочих дозах коагулянта по стехиометрии удержит не больше 1,7–2,4 мг/л лития, то есть до 2 % лития рапы, а рапа теряется только с влагой кека — около 0,03 %. Баланс здесь — расчёт, а не измерение: парных анализов по стадиям не было, возврат промывных вод на стенде не моделировали;
- парные пробы «вход — выход» со сдвигом на время пребывания, в одной аналитической серии, не меньше трёх повторностей;
- отношения Li/Na или Li/K в той же пробе: систематические ошибки разбавления и матрицы частично сокращаются.
Ловушка 11. Йодид титрованием: эффект в единицы процентов не виден
В горячей попутной воде йодид — первые десятки мг/л, и терять его нельзя. Оперативно его определяли титрованием с бромной водой по ГОСТ 23268.16-78. По титрованию свежий древесный уголь забирал 32 % йодида на 14 BV и 25 % на 53 BV, после ~70 BV снижение стало нерегулярным, с отдельными скачками до 10 %, а с ~120 BV колебалось от −4 до +4 %.
Но снижение шло неравномерно и было видно только на одной из трёх одинаковых последовательных колонн — это больше похоже на выбросы анализа, чем на сорбцию. Титрованием не доказано ни поглощение йодида углём, ни его отсутствие. Такие эффекты подтверждают повторностями, парным отбором «вход — выход» и независимым методом: ионной хроматографией (йодид) или ICP-MS (общий йод).
Ловушка 12. Свободные галогены не видны ни в мутности, ни в железе
Окислитель, подобранный под железо, может окислить и йодид, а в бромидной рапе — и бромид. Мутность и остаточное железо этого не покажут, а ОВП растёт и без того. Экспресс-тест: 50 мл пробы встряхивают с 10 мл гексана. Свободный йод окрашивает гексан в розово-фиолетовый цвет, бром — в жёлто-оранжевый.
На модельной рапе с Fe(II) около 20 мг/л экстракт оставался бесцветным при 25–30 мг/л перманганата калия и розовел при 35–40 мг/л — выделялся йод. Бромид не окислялся во всём диапазоне, так что верхнюю границу дозы перманганата для этой матрицы задал йодид: около 1,5 мг KMnO₄ на 1 мг Fe(II). Подробнее о выборе окислителя — в статье об окислении железа и pH в рассоле.
Балльная шкала окраски для перманганата не работает: собственный цвет реагента и MnO₂ дают 4–5 баллов при бесцветном экстракте.
Сверка оперативной и аккредитованной лабораторий: железо +71 %, щёлочность +24 %
Входную партию рапы проверили обе лаборатории — по пробам из одной ёмкости, отобранным в разные дни.
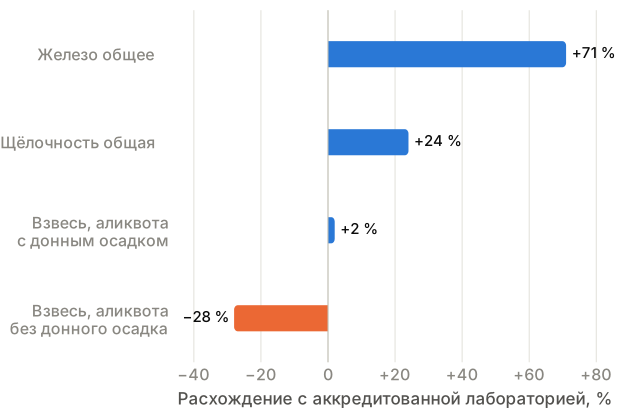
Данные графика
| Показатель | Расхождение | Вероятная причина |
|---|---|---|
| Железо общее | +71 % | отбор без взмучивания; хранение без консервации, разные методы |
| Щёлочность общая | +24 % | не установлена; бораты дают не больше 3 % |
| Взвешенные, аликвота с донным осадком | +2 % (от −4 до +8 %) | совпадение в пределах ±9 % |
| Взвешенные, аликвота без донного осадка | −28 % | отбор |
| pH | 0,0 ед. pH (6,4 и 6,4) | совпадение |
| Мутность | — | у аккредитованной лаборатории только «более 100 ЕМФ» |
| Нефтепродукты | — | «менее 5» против 4–59 мг/л |
- pH совпал, взвесь — от −4 до +8 %, в пределах ±9 % неопределённости лаборатории, если в аликвоту попадал донный осадок. Без осадка оперативная лаборатория получила на 28 % меньше: это отбор, а не весы.
- Железо у оперативной лаборатории в 1,7 раза выше. Наиболее вероятная причина — проба для аккредитованной лаборатории, отобранная без взмучивания: к тому времени Fe(II) окислилось, гидроксид Fe(III) осел на дно, и проба описывала осветлённую часть объёма, а не партию. Вклад могли дать четыре недели хранения без консервации и разные методы: атомная спектрометрия и фотометрический набор.
- Щёлочность выше на 24 %, и бораты (не больше 3 %) этого не объясняют. Повтор оперативной лаборатории через месяц отличался от первого определения на 2 % при той же конечной точке, а по функции Грана расхождение с аккредитованной лабораторией — 27–34 % (два определения с интервалом в месяц). Конечная точка и разбавление второй лаборатории неизвестны, причину установить не удалось.
Правила сверки двух лабораторий:
- Одна проба после полного взмучивания, разделённая на две склянки, а не две пробы из одной ёмкости.
- Склянку на металлы подкисляют HNO₃ до pH < 2 сразу после отбора.
- Одинаковая пробоподготовка: вскрытие, фильтрация, время до анализа.
- Известны метод, вариант методики, конечная точка и разбавление второй лаборатории. В протоколе — числа с погрешностью, а не «более 100» и «менее 5».
- Расхождение больше √(U₁² + U₂²), где U₁ и U₂ — неопределённости двух методик, разбирают до того, как цифра попадёт в исходные данные проекта.
Правила лабораторного контроля при испытаниях рассолов
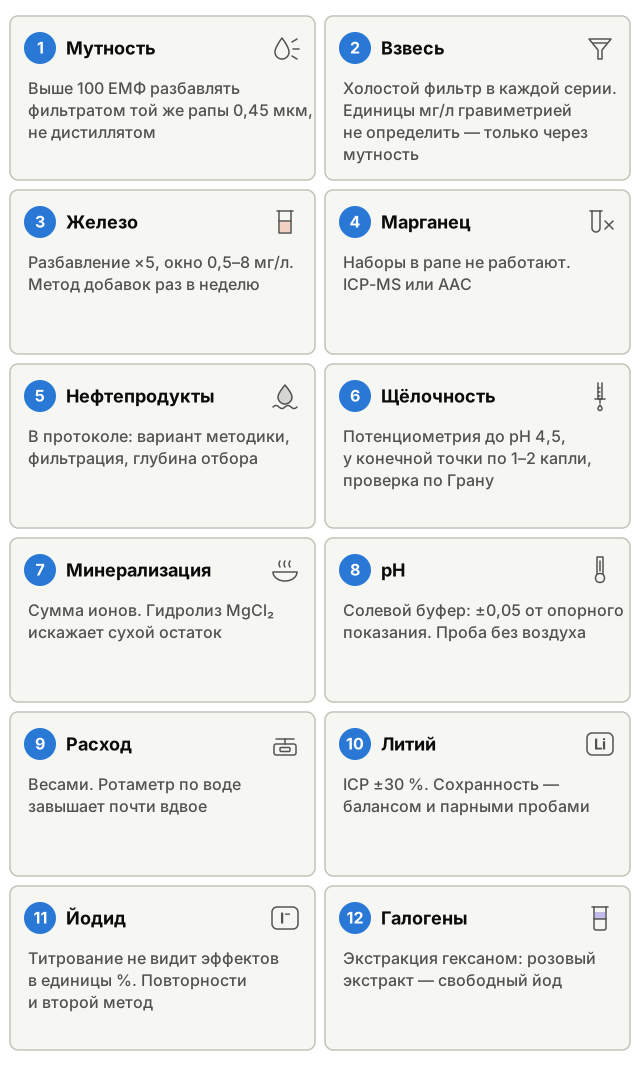
Сводная таблица: показатель, метод, ловушка, решение
| Показатель | Метод | Ловушка | Как правильно |
|---|---|---|---|
| Мутность | нефелометрия, 90° | разбавление дистиллятом | выше 100 ЕМФ — фильтратом той же рапы 0,45 мкм |
| Взвешенные вещества | гравиметрия | холостой фильтр набирает 0,1–21 мг солей, СКО около 5 мг | холостой фильтр в каждой серии; единицы мг/л — через мутность |
| Железо общее | фотометрия, набор | верхний предел набора около 10 мг/л | разбавление ×5, метод добавок, тест на вскрытие |
| Марганец | фотометрия, набор | реагент не растворяется | ICP-MS или ААС в аккредитованной лаборатории |
| Нефтепродукты | флуориметрия экстракта | варианты расходятся на 31–45 % | вариант, фильтрация, глубина отбора — в протоколе |
| Щёлочность | потенциометрическое титрование | скачок размыт, pH дрейфует вверх из-за ухода CO₂ | до pH 4,5 по 1–2 капли с выдержкой 30 с, проверка по Грану |
| Минерализация | расчёт по ионам | гидролиз MgCl₂ искажает сухой остаток | сумма ионов; на стенде — плотность и электропроводность |
| pH | стеклянный электрод | смещение в рассоле, уход CO₂ | солевой буфер ±0,05 от опорного показания, проба без воздуха |
| Расход | весы, мерный стакан | ротаметр завышает в 1,9 раза | ротаметр — только индикатор |
| Литий | ICP-AES | неопределённость ±30 % | баланс, парные пробы, отношение Li/Na |
| Йодид | титрование | шум сравним с эффектом | повторности и второй метод |
| Свободные галогены | экстракция гексаном | не видны в мутности и железе | розовый экстракт — свободный йод |
Что из этого следует для программы испытаний:
- Каждый экспресс-метод валидируют на рапе до старта: разбавление, метод добавок, сходимость при разной кратности. Не прошёл — показатель уходит в аккредитованную лабораторию.
- Погрешность пишут рядом с каждой цифрой, условия опыта — в названии каждой таблицы и рисунка: партия сырья, доза, скорость, точка отбора. Разность меньше √(U₁² + U₂²) — шум, а не эффект.
- Порог значимости задают по воспроизводимости. Контрольная проба джар-теста в разных сериях дала разброс мутности в 2,7 раза, поэтому значимым считали эффект больше 30 % и сравнивали только парные опыты на одной пробе в один день. Подробнее — в статье о джар-тесте для пластовой воды и рассолов.
- Требования, которые метод не определяет, — взвесь на уровне единиц мг/л, сохранность лития в единицы процентов — подтверждают косвенно: корреляцией или балансом, крупную взвесь — счётчиком частиц. В отчёте такой вывод называют «косвенно установлено», а не «доказано».
- Вариант методики по нефтепродуктам закрепляют в программе и не меняют до конца испытаний.
- Расход задают по весам. Ротаметры и наборы, градуированные по воде, на рассоле — только индикаторы.
- Железо, нефтепродукты, щёлочность и литий проверяют в двух лабораториях по одной пробе, с запасом времени на протокол.
Вывод. Ошибка анализа в рассоле почти никогда не выглядит как ошибка: железо у предела набора, 30 л/ч по ротаметру и нулевая взвесь по гравиметрии — правдоподобные числа. Их ловят не на глаз, а процедурой: разбавлением, холостым опытом, весами и второй лабораторией.
Частые вопросы
Как определять взвешенные вещества в рассоле?
Гравиметрией с холостым фильтром в каждой серии. Даже после промывки фильтратом той же рапы и дистиллятом соли оставляют на холостом фильтре 0,1–21 мг при СКО около 5 мг. Вычесть можно среднее, но не разброс, поэтому предел обнаружения — около 65 мг/л на пробе 250 мл и около 30 мг/л на 500 мл. Взвесь на уровне единиц мг/л и ниже подтверждают через мутность, а крупную фракцию — счётчиком частиц.
Почему результаты по нефтепродуктам в двух лабораториях не совпадают?
Нефтепродукты — операционный показатель, результат зависит от варианта методики. Флуориметрия гексанового экстракта с очисткой на оксиде алюминия дала на 31–45 % меньше прямого варианта. Ещё сильнее влияет пробоподготовка: нефть собирается в плёнке и на стенках тары, а фильтрование пробы через бумагу или через мембрану 0,22 мкм меняет результат в 2,3 раза.
Как измерить щёлочность рассола?
Только потенциометрическим титрованием по ГОСТ 31957-2012 до pH 4,5 или по функции Грана: индикатор в окрашенной рапе не виден. Скачок pH размыт из-за растворённого CO₂: после каждой порции кислоты pH ползёт вверх, поэтому у конечной точки кислоту добавляют по 1–2 капли с выдержкой 30 с. Конечная точка pH 4,5 дала результат на 5,5 % ниже, чем функция Грана.
Какая погрешность определения лития методом ICP в рассоле?
Расширенная неопределённость ICP-AES по литию в испытанной рапе с минерализацией выше 300 г/л — около ±30 %: при 200 мг/л это ±60 мг/л. Разность двух единичных анализов из разных аналитических серий значима, только если она больше примерно 40 %. Сохранность лития подтверждают балансом схемы и парными пробами с повторностями, а не сравнением двух протоколов.
Можно ли определять сухой остаток рассола?
Для рапы с десятками граммов магния на литр — не стоит. При сушке хлорид магния гидролизуется с выделением хлороводорода и удерживает кристаллизационную воду: каждые 10 г/л магния связывают в MgCl₂·6H₂O около 45 г/л воды. Минерализацию считают по сумме ионов полного анализа, а если сухой остаток всё же нужен, рапу сушат с добавкой карбоната натрия и делают повторы.
Почему фотометрический набор занижает железо в рапе?
Набор упирается в верхний предел раньше заявленного: при диапазоне 1–20 мг/л по паспорту на рапе он работал только до 10 мг/л. Перемешанная проба без разбавления дала результат у предела набора, при разбавлении ×5 и ×10 — вдвое больше. Рапу разбавляют дистиллятом до окна 0,5–8 мг/л, а правильность раз в неделю проверяют методом добавок: извлечение добавки было около 110 %.